
Le 2 septembre, uniQure a soumis AMT-130, son traitement expérimental de thérapie génique à administration unique contre la maladie de Huntington, à l'approbation des autorités sanitaires américaines et britanniques. L'entreprise a demandé à la FDA une procédure d'approbation accélérée et un examen prioritaire, tandis que la demande britannique vise une autorisation de mise sur le marché classique. Ces demandes simultanées font passer le programme d'une phase d'essai clinique précoce à son test réglementaire le plus important, selon le communiqué.
La demande repose sur un résultat frappant, mais complexe. Chez 12 patients ayant reçu la dose élevée, uniQure a indiqué que le déclin, mesuré par l'échelle composite d'évaluation de la maladie de Huntington (Unified Huntington's Disease Rating Scale), était 75 % plus lent sur 36 mois que dans un groupe témoin apparié issu d'une base de données d'histoire naturelle. Cette comparaison a produit un résultat statistiquement significatif, mais il ne s'agissait pas d'une étude d'efficacité randomisée menée en parallèle. Reuters a rapporté que cette question de méthodologie était au cœur d'un désaccord qui a duré plusieurs mois entre l'entreprise et la FDA.
L'enjeu est de taille car la maladie de Huntington est progressive, héréditaire et finalement mortelle, tandis que les traitements disponibles ne font que masquer les symptômes et non s'attaquer à la maladie sous-jacente. uniQure estime qu'environ 75 000 personnes vivent avec la maladie de Huntington aux États-Unis, dans l'Union européenne et au Royaume-Uni, et que beaucoup d'autres sont porteuses de la mutation responsable de la maladie. Sa notification officielle à la SEC confirme le dépôt des deux demandes, mais ce dépôt ne vaut pas approbation et ne garantit pas que l'une ou l'autre des autorités réglementaires acceptera les dossiers pour un examen complet.
Un traitement unique administré au cerveau
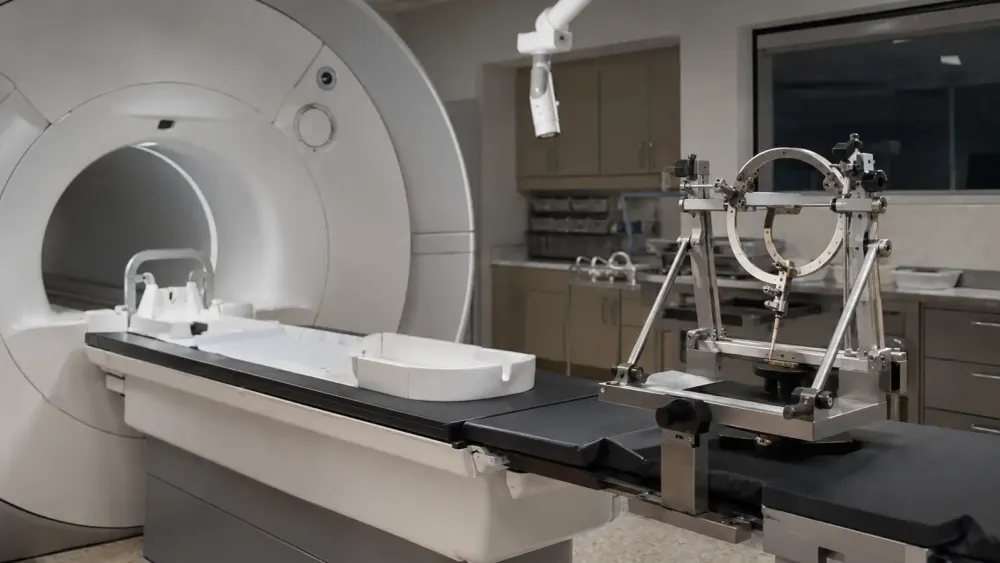
L'AMT-130, également appelé ifezuntirgene inilparvovec, utilise un vecteur viral adéno-associé pour délivrer un microARN modifié destiné à réduire la production de la protéine huntingtine. Ce traitement est administré en une seule fois par perfusion sous contrôle IRM, assistée par convection, directement dans le noyau caudé et le putamen, structures du striatum fortement touchées par la maladie de Huntington. Cette approche vise à induire une inhibition génique durable au sein des cellules cérébrales, évitant ainsi l'administration systémique répétée, comme l' le résumé du programme .
Cette méthode d'administration complexifie également son utilisation. Les patients subissent une neurochirurgie stéréotaxique dans un centre équipé pour la perfusion guidée par imagerie, et le vecteur viral ne peut être retiré après administration. Les autorités réglementaires doivent donc prendre en compte d'autres facteurs que la simple variation d'un score : elles doivent évaluer la constance de la production, la reproductibilité chirurgicale, la sécurité neurologique et déterminer si le bénéfice attendu justifie une intervention irréversible.
La population cible est composée d'adultes atteints de la maladie de Huntington à un stade précoce, lorsque des symptômes mesurables apparaissent mais que des fonctions importantes sont encore préservées. Un traitement plus précoce pourrait préserver davantage de capacités neurologiques, mais il expose également les personnes encore autonomes à une procédure exigeante dont les effets à très long terme restent incertains. C'est pourquoi un suivi prolongé est essentiel, notamment pour une thérapie génique conçue pour rester active pendant des années, contrairement à un médicament dont l'action peut être interrompue en cas de problème.
Ce que montrent les données sur 36 mois
L'essai principal américain a débuté avec 26 participants : six ont été assignés à une faible dose, dix à une dose élevée et dix à un groupe témoin ayant subi une intervention chirurgicale simulée. Quatre personnes du groupe témoin sont passées au traitement après environ 12 mois. Une étude européenne distincte a inclus 13 patients traités, tandis que d'autres cohortes ont examiné l'immunosuppression et les personnes présentant des volumes striataux réduits. Les données publiques de l'essai montrent que le programme visait principalement à évaluer la sécurité, la tolérance et les premiers signaux biologiques ou cliniques.
Pour son analyse principale, uniQure a comparé les participants traités à des patients similaires issus d'Enroll-HD, une vaste étude observationnelle sur la progression de la maladie de Huntington. Le groupe ayant reçu la dose élevée a présenté une diminution moyenne de 0,38 point sur l'échelle composite sur 36 mois, contre 1,52 point dans le groupe témoin externe, une différence que la société a interprétée comme un ralentissement de la progression de 75 %. Ses principaux résultats ont également fait état de tendances encourageantes concernant les mesures motrices et fonctionnelles, bien que ces résultats, obtenus à l'initiative de la société, proviennent d'une petite cohorte.
L’appariement par score de propension permet d’équilibrer les caractéristiques observées telles que l’âge, le stade de la maladie et l’état initial. Il ne peut toutefois garantir l’équilibre des facteurs non mesurés, des différences d’évaluation ou des changements de prise en charge entre un essai et une base de données observationnelle. De même, une cohorte de 12 personnes recevant une dose élevée ne permet pas de détecter de manière fiable les effets indésirables rares. Un commentaire clinique a qualifié le résultat de prometteur, tout en soulignant que les contrôles externes et la petite taille des échantillons limitent la certitude quant à l’ampleur du bénéfice.
Le groupe témoin initial fournit toujours des données utiles sur la sécurité de la procédure et les mesures à court terme, mais son passage ultérieur au groupe placebo ne permet pas d'effectuer une comparaison randomisée sur trois ans. Il ne s'agit pas d'une simple remarque technique : la progression de la maladie de Huntington varie d'un individu à l'autre, et les échelles composites combinent la fonction motrice, la cognition et les capacités fonctionnelles au quotidien. Une différence apparente importante peut avoir une incidence clinique significative, tout en présentant une incertitude plus grande que la même différence observée dans un essai randomisé conventionnel suffisamment puissant.
Pourquoi la FDA a changé de cap
Ce dépôt fait suite à un revirement réglementaire inhabituellement public. En novembre 2025, uniQure a annoncé que la FDA ne considérait plus le dossier clinique existant comme une preuve primaire suffisante pour une demande d'autorisation de mise sur le marché d'un produit biologique, contredisant ainsi l'interprétation que l'entreprise avait donnée des discussions précédentes. L'action a chuté de 58 % après cette annonce, selon Reuters. L'agence s'interrogeait sur la capacité de l'analyse menée avec un groupe témoin externe à établir l'efficacité du produit sans une autre étude utilisant un groupe témoin concomitant.
Après une réunion de type A en janvier, le compte rendu officiel reçu en mars indiquait toujours que les données de contrôle externe étaient insuffisantes à ce moment-là. En juin, la société a annoncé que la FDA avait accepté que l'analyse sur 36 mois puisse étayer une demande d'autorisation accélérée. Cet accord autorisait uniQure à déposer sa demande ; il ne garantissait ni son acceptation, ni un examen prioritaire, ni son approbation. La FDA n'a pas publié d'explication détaillée sur l'évolution de son évaluation des preuves ni sur les engagements qui pourraient être exigés.
Ce différend illustre un véritable compromis. Un nouvel essai neurochirurgical contrôlé par placebo permettrait d'obtenir une estimation plus précise de l'efficacité, mais il exigerait des participants qu'ils subissent une intervention invasive simulant la procédure et retarderait l'accès au traitement pour une maladie inexorablement progressive. Les contrôles externes évitent cette contrainte et peuvent accélérer le développement, mais ils accordent une plus grande importance aux hypothèses statistiques. Les autorités réglementaires doivent déterminer si l'ensemble des preuves est suffisamment convaincant pour un accès plus rapide et si l'incertitude résiduelle peut être gérée après l'autorisation.
L'approbation accélérée préserve l'incertitude
La procédure accélérée permet une approbation plus rapide pour les maladies graves présentant des besoins non satisfaits, sur la base d'un critère d'évaluation principal susceptible de prédire un bénéfice ou, dans certains cas, d'un critère d'évaluation intermédiaire. Les promoteurs doivent généralement vérifier le bénéfice attendu après l'approbation, et l'agence peut retirer un traitement si les preuves requises ne sont pas apportées. uniQure n'a pas divulgué tous les détails du cadre réglementaire proposé, et la FDA n'a pas encore accepté publiquement la demande.
Avant l'examen de fond, l'agence consacre généralement environ 60 jours à déterminer si un dossier est suffisamment complet pour être reçu. Si elle accepte la demande et accorde un examen prioritaire, uniQure prévoit un délai d'examen de six mois au lieu des dix mois habituels. Ces délais commencent après l'examen du dossier et ne doivent donc pas être interprétés comme une date d'approbation. Les demandes de traitement prioritaire peuvent être refusées, les délais d'examen peuvent être prolongés et les autorités réglementaires peuvent exiger des analyses complémentaires, des informations sur la fabrication ou des données cliniques.
La demande britannique entraîne une évaluation parallèle par la Medicines and Healthcare products Regulatory Agency (MHRA). L'examen du même dossier par un second organisme de réglementation pourrait permettre une comparaison importante, car les normes et les procédures diffèrent, même lorsque les données probantes sous-jacentes sont identiques. Des demandes distinctes n'impliquent pas non plus des décisions synchronisées. Chaque autorité pourrait exiger un suivi, un étiquetage ou des contrôles des risques différents, et aucune des deux demandes ne répond encore aux questions relatives au prix, à la couverture ou au nombre de centres habilités à dispenser le traitement.
Les prochaines données détermineront la décision
uniQure prévoit de publier les résultats d'un suivi à quatre ans avant la fin du troisième trimestre. Cette mise à jour devrait indiquer si l'écart par rapport aux groupes témoins externes se maintient, se réduit ou s'accroît, et si des signaux de sécurité tardifs apparaissent. La durabilité est essentielle à la valeur du traitement : une intervention unique est d'autant plus intéressante si son effet clinique se prolonge, mais une diminution de l'efficacité ou une toxicité tardive seraient plus difficiles à gérer après une administration irréversible. Un suivi plus long ne permet toutefois pas de lever toutes les limites de la comparaison non concomitante.
Si une autorisation accélérée est accordée, la conception et le calendrier des recherches de confirmation seront aussi importants que la décision initiale. les recommandations , les essais de confirmation doivent généralement être entrepris rapidement et vérifier directement le bénéfice clinique. Concernant l'AMT-130, les autorités réglementaires auront besoin d'un plan scientifiquement crédible et éthiquement acceptable une fois que les patients pourront bénéficier d'un traitement approuvé. Des étapes clés clairement définies permettraient d'éviter que des données provisoires ne deviennent la base de données définitive.
Pour les familles confrontées à la maladie de Huntington, cette demande est importante car elle soumet aux autorités réglementaires des deux côtés de l'Atlantique la première thérapie génique potentiellement modulatrice de la maladie. Elle ne constitue pas encore une preuve de l'efficacité de l'AMT-130, ni un signal incitant les patients à rechercher un traitement en dehors des essais cliniques. Les évaluations à venir devront déterminer si un ralentissement significatif de la progression de la maladie, observé au sein d'une petite cohorte contrôlée par un organisme externe, est suffisamment fiable pour justifier un accès immédiat au traitement, et quelles preuves supplémentaires devront être apportées si la réponse est affirmative.











